Медична генетика - В. М. Запорожан 2005
Моногенні хвороби
Клініка і генетика деяких моногенних хвороб
Зчеплене зі статтю успадкування - Рецесивні зчеплені з Х-хромосомою захворювання
Рецесивні розташовані в Х-хромосомі гени позначають Xа. Захворювання, зумовлені цими генами, частіше зустрічаються у чоловіків (XaY), оскільки чоловік має тільки одну Х-хромосому. Гени Х-Хромосоми у чоловіків не мають пари і відразу виявляються фенотипічно. Народження хворого сина, як правило, пов’язане з гетерозиготним носійством патологічного гена у матері. Характеристику родоводу подано в п. 4.2.3.
Таблиця 6.9. Спадкові захворювання, зчеплені з Х-хромосомою
|
Назва захворювання (№ ОМІМ) |
Частота в популяції |
Локалізація гена |
Мінімальні діагностичні ознаки |
|
Х-зчеплені рецесивні |
|||
|
Гемофілія А — порушення синтезу VIII фактора згортання крові (306700) |
1:2500 хлопчиків |
Xq28 |
Тривалі кровотечі при травмах, гемартрози (крововиливи у великі суглоби — колінний, ліктьовий, гомілковостопний), подовження часу згортання крові |
|
Дальтонізм (303800) |
В Західній Європі близько 8 % чоловіків (ОМІМ) |
Xq28 |
Нерозрізнення червоного і зеленого кольорів |
|
М’язова дистрофія (псевдогіпертрофічна) Дюшенна—Беккера (Дюшенна — 310200, Беккера — 300376) |
Дюшенна — 1:3500 хлопчиків, Беккера —1:20 000 хлопчиків |
Xp21.2 |
М’язова слабкість переважно в проксимальних групах м’язів, псевдогіпертрофія м’язів (литкових, сідничних, дельтоподібних і т. ін.), підвищення рівня креатинфосфокінази в сироватці крові |
|
Синдром розумової відсталості з ламкою X-хромосомою (309550) |
1:2000-1:2500, хлопчиків в 2-3 рази більше ніж дівчаток |
Xq27.3 |
Подовжене обличчя, макротія, розумова відсталість, у підлітків з’являється макроорхідизм |
|
Синдром Кріста—Сімменса — Турена (ангідротична ектодермальна Дисплазія) (305100) |
Xq12-q13.1 |
Гіпогідроз (гіпоплазія потових залоз), порушення терморегуляції. Олігодонтія, шилоподібні Зуби. Гіпотрихоз. Суха Шкіра і слизові оболонки |
|
|
Домінантні зчеплені з Х-хромосомою |
|||
|
Фосфат-діабет (вітамін-В-резистентний Рахіт) — порушення реабсорбції фосфатів у канальцях нирок (307800) |
Xp22.2 -22.1 |
Рахіт, що не піддається лікуванню вітаміном D. Симптоми рахіту з’являються наприкінці 1-го - на 2-му році життя. Характерна варусна деформація нижніх кінцівок. Гіпофосфатемія. Підвищений рівень лужної фосфатази в крові, рівень кальцію в нормі |
|
Жінки найчастіше є здоровими гетерозиготними носійками (ХАХа). Клінічні прояви Х-зчепленого захворювання у жінок можна пояснити кількома причинами:
1. Якщо батько хворий (XaY), а мати носій гена (ХАХа), їхня дочка може бути хворою гомозиготою (ХаХа). Така ситуація може зустрічатися при споріднених шлюбах.
2. Жінки можуть мати легку форму захворювання через випадкову переважну інактивацію Х-хромосоми з нормальним домінантним Геном (утворення тілець Барра). У цьому випадку в більшій частині клітин функціонує мутантний ген, що і пояснює клінічні прояви хвороби.
3. Наявність тільки однієї Х-хромосоми, наприклад, при синдромі Шерешевського — Тернера (45, X) і синдромі тестикулярної фемінізації (46,XY). У цьому випадку розвиток хвороби, як і у чоловіків, пов’язаний з наявністю тільки одного алеля патологічного гена.
М’язова дистрофія Дюшенна — Беккера
М’язова дистрофія Дюшенна — Беккера (МДБ)
спричинена мутацією гена, відповідального за синтез білка дистрофіну (Xp21.2). Цей білок локалізується на цитоплазматичній поверхні сарколеми клітин скелетної мускулатури і забезпечує зв’язок між актиновими волокнами і сарколемою. Структурні зміни в клітинній мембрані призводять до порушення обміну речовин і загибелі м’язових клітин. Відбувається заміщення скелетної мускулатури сполучною і жировою тканинами.
Ген м’язової дистрофії рецесивний і локалізований у короткому плечі Х-хромосоми. Це найдовший ген з усіх вивчених. У ньому більше 2х106 пар нуклеотидів, а іРНК має довжину 16 000 нуклеотидів. Значна довжина гена зумовлює високу частоту мутацій. Частка «свіжих» мутацій становить 30 %. Розрізняють більш злоякісну форму — м’язову дистрофію Дюшенна — МД і доброякісну м’язову дистрофію Беккера — МБ. М’язова дистрофія Дюшенна пояснюється повним припиненням синтезу білка, а форма Беккера — синтезом аномальної форми або зменшеної кількості білка.
М’язова дистрофія Дюшенна (ОМІМ 310200)
Популяційна частота 1:3500 у новонароджених хлопчиків.
Class="center">
Рис. 6.20. М’язова дистрофія Дюшенна (псевдогіпертрофія литкових м’язів)

Рис. 6.22. М’язова дистрофія Беккера (псевдогіпертрофія литкових м’язів)
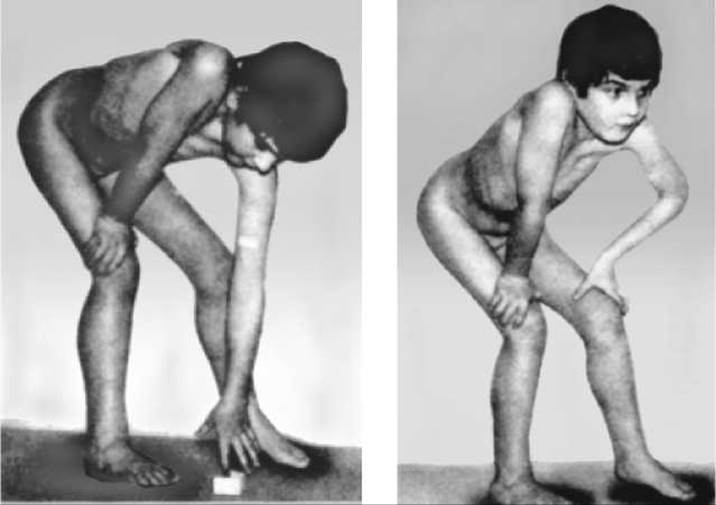
Рис. 6.21. М’язова дистрофія Дюшенна (труднощі при розпрямленні після нахилу)
Клініка. Захворювання починається у віці 2-5 років з невпевненої ходи. У багатьох випадках діти починають пізно ходити. Швидко настає стомлюваність при фізичному навантаженні. Іноді до 37 років хода не змінена. Пізніше з’являється качина хода, з широко розставленими стопами, розведеними носками, відведеними назад плечима і піднятим підборіддям. Характерний симптом — псевдогіпертрофія литкових та інших м’язів (рис. 6.20), яка розвивається рано і має тенденцію до зменшення у міру прогресування міодистрофії. Процес атрофії м’язів набуває такого напрямку:
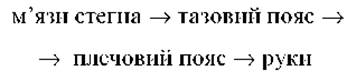
Розвивається слабкість м’язів плечового пояса. Утруднене підняття руки до горизонтального рівня. Підйом зі стільця або після нахилу викликає значні утруднення (рис. 6.21). У багатьох випадках розвивається згинальна м’язова контрактура стегнових, колінних суглобів і суглобів верхніх кінцівок унаслідок атрофії м’язів. Рано знижуються глибокі сухожильні Рефлекси. Деформації скелета пов’язані з м’язовою атрофією і включають викривлення довгих трубчастих кісток, Остеопороз, тяжке викривлення хребта. Наявна тенденція до деякого зниження розумових здібностей, хоча у багатьох дітей інтелект нормальний або навіть вище середнього. Захворювання неухильно прогресує, діти прикуті до ліжка з 10-11 років, тривалість життя хворих у середньому 20 років. Смерть зазвичай настає від легеневої інфекції або серцевої недостатності, оскільки на останній стадії атрофія захоплює м’язи обличчя, глотку, дихальну мускулатуру, серцевий м’яз.
Діагностика грунтується на характерній неврологічній симптоматиці. При лабораторному дослідженні визначається збільшення концентрації креатинфосфокінази в 10-100 разів, на електроміограмі (ЕМГ) спостерігаються ознаки міопатії, на ЕКГ — зміни міокарда і порушення провідності. Можлива молекулярно-генетична діагностика.
У 70 % гетерозиготних жінок збільшені литкові м’язи, швидка стомлюваність при фізичному навантаженні, зміни на електроміограмі, високий рівень м’язового ферменту креатинфосфокінази в крові.
Лікування поки що неефективне. Розробляються Методи генотерапії та лікування за допомогою трансплантації м’язових клітин.
Пренатальна діагностика інвазивна, з молекулярно-генетичним дослідженням.

Рис. 6.23. Ангідротична ектодермальна дисплазія:
а — шилоподібні зуби, гіпотрихоз, періорбітальна пігментація; б, в — виступаючі лобові бугри, сідлоподібний ніс, повні вивернуті Губи
М’язова дистрофія Беккера (ОМІМ 300376)
Хвороба (рис. 6.22) більш доброякісна. Частота у хлопчиків 1:20 000. Захворювання починається пізно (у 12-15 років), до 20-30 років хворі зберігають працездатність, можуть мати дітей. Активність креатинфосфокінази підвищена, але менше.
Синдром ангідротичної ектодермальної дисплазії (синдром Кріста — Сімменса — Турена) (ОМІМ 305100)
Популяційна частота невідома. Характерна гіпоплазія шкірних залоз, у першу чергу потових. У результаті порушення потовиділення у хворих розвивається гіпертермія, що може бути причиною судом, розумової відсталості і навіть призвести до летального кінця. Сальні й апокринові залози уражені менше. Слізні, бронхіальні залози, а також залози шлунково-кишкового тракту і носової порожнини атрофічні, гіпоплазія молочних залоз і сосків.
Клініка. Обличчя хворого характерне (facies anhydroticus): велике чоло з виступаючими надбрівними дугами і лобовими буграми, запале перенісся, маленький сідлоподібний ніс із гіпоплазією крил, повні вивернуті губи, запалі Щоки, великі деформовані вуха (рис. 6.23). Характерні олігодонтія, адонтія, аномальна (шилоподібна) форма зубів. Волосся тонке, сухе, світле, рідке, іноді спостерігається алопеція. Шкіра стоншена і суха. Відмічаються періорбітальна пігментація, тонкі зморшкуваті повіки, папульозні зміни на обличчі, екзема, гіперкератоз долонь. У деяких хворих спостерігаються кон’юнктивіти, кератити, риніти, отити і легеневі інфекції. У гетерозиготних жінок окремі ділянки шкіри можуть бути сухими, без потових залоз (через випадкову інактивацію Х-хромосоми з нормальним геном у клітинах цих ділянок).
Діагностика грунтується на характерних фенотипічних ознаках.
Лікування симптоматичне.
Синдром розумової відсталості з ламкою Х-хромосомою (синдром Мартіна — Белла, синдром фрагільної Х-хромосоми) (ОМІМ 309500)
Це одна з форм розумової відсталості, що є другою за частотою після хвороби Дауна. Популяційна частота 1:2000-1:2500 новонароджених. Хворих хлопчиків у 2-3 рази більше, ніж дівчаток, і хворіють вони тяжче.
Захворювання зумовлене мутацією гена FMR-1 (fragile mental retardation), який локалізується в довгому плечі Х-хромосоми (Xq27.3). Патологічний ген має велику кількість тринуклеотидних повторів (ЦГГ) у нетрансльованій ділянці гена (норма 6-42 повтори, 50-200 повторів вважається премутацією). Тяжкість захворювання залежить від кількості повторів. Кількість повторів збільшується при проходженні через овогенез, що пояснює феномен антиципації (наростання тяжкості захворювання в поколіннях).
Клініка. Зовнішність хворих не завжди специфічна. Характерне подовжене обличчя (рис. 6.24), високе виступаюче чоло, макро- і доліхоцефалія, гіпоплазія середньої частини обличчя. Губи товсті, нижня губа часто вивернута. Характерна макроотія, великі кисті і стопи. Типовий симптом — макроорхідизм — з’являється у підлітків (рис. 6.25). Яєчка збільшені за рахунок розвитку сполучної Тканини. Статева активність мінімальна. Спостерігаються симптоми вродженої дисплазії сполучної тканини — слабкість зв’язок суглобів, плоскостопість, іноді деформація хребта та ін.
Розумова відсталість частіше помірна, рідко глибока (10-15 %). Більшість хворих соціально адаптована, можуть виконувати нескладну фізичну роботу. У жінок-носійок гена IQ понижений. Якщо жінка успадкувала велику кількість повторів, то вона теж хворітиме, але це зустрічається рідко.
Діагностика. Основний метод діагностики — каріотипування. Лімфоцити хворого культивують у середовищі без фолієвої кислоти. У довгому плечі Х-хромосоми знаходять «ламку» («фрагільну») ділянку, що ззовні нагадує вторинну перетяжку, і супутник (рис. 6.26). Хромосома ушкоджується в ділянці великої кількості тринуклеотидних повторів. Можлива молекулярно-генетична діагностика, розроблено методи пренатальної діагностики.
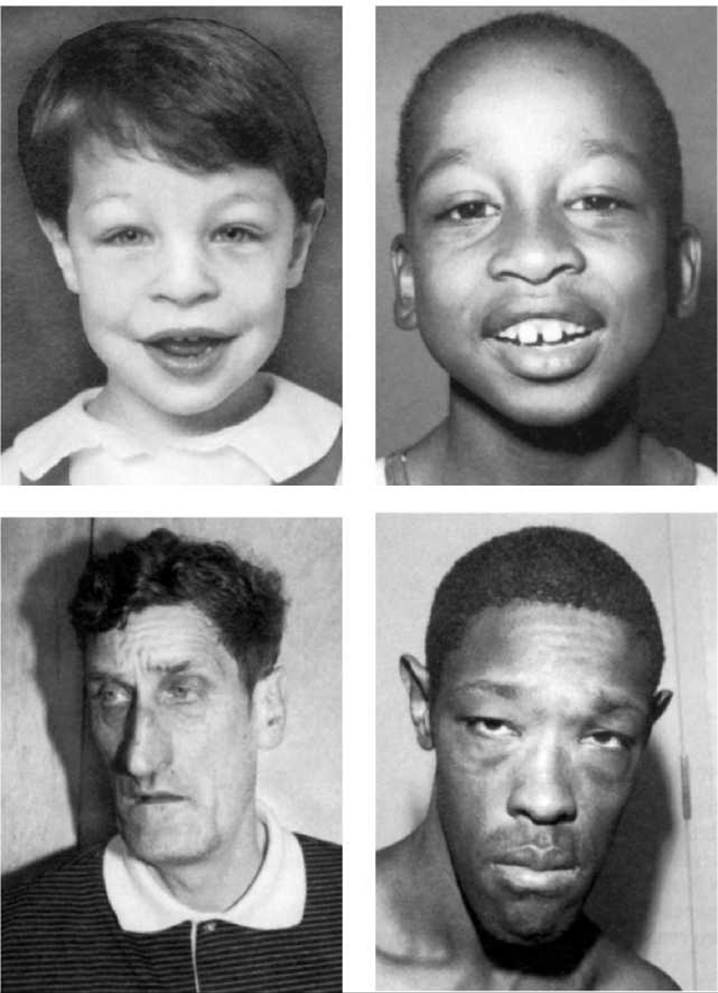
Рис. 6.24. Синдром фрагільної Х-хромосоми (подовжене обличчя, макротія). На фото два пацієнти в різному віці
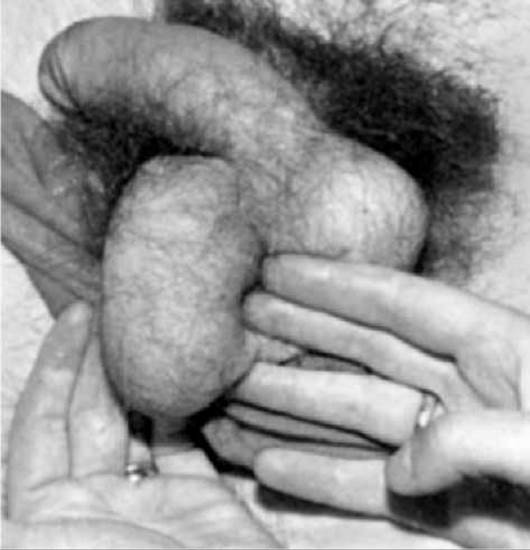
Рис. 6.25. Макроорхідизм у хворого з синдромом фрагільної Х-хромосоми
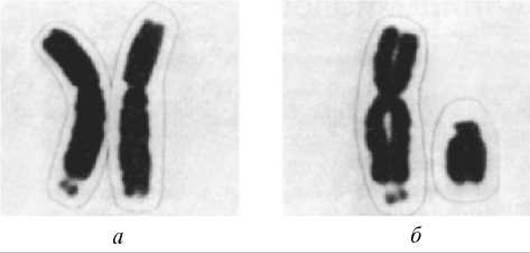
Рис. 6.26. Фрагільна ділянка в довгому плечі Х-хромосоми:
а — гетерозиготна жінка; б — хворий чоловік
Последнее обновление: 05/02/2024
Редакционная и учебная адаптация: Данный материал сведен на основе первоисточника/оригинального текста. Команда проекта осуществила редакционную обзорную обработку, исправление технических неточностей, структурирование разделов и адаптацию содержания к учебному формату.
Что было обработано:
- устранение форматных дефектов (OCR-ошибки, разрывы структуры, дефектные символы);
- редакционное упорядочивание содержания;
- унификация терминов в соответствии с академическими источниками;
- проверка соответствия фактических утверждений текста первоисточнику.
Все упоминания об авторе, годе издания и происхождении первичного текста сохранены в соответствии с источником.