Медична генетика - В. М. Запорожан 2005
Хромосомні хвороби
Поняття про мікроцитогенетичні синдроми
До цієї групи хромосомних хвороб входять синдроми, зумовлені делеціями або дуплікаціями дуже маленьких ділянок хромосом. Їх відповідно називають мікроделеційними і мікродуплікаційними синдромами. Основні відомості про мікроцитогенетичні синдроми наведено в табл. 5.7.
Для мікроцитогенетичних синдромів характерне таке:
1. Вони мають чітку клінічну картину, оскільки мікроделеція або мікродуплікація порушують маленьку ділянку Хромосоми (часто один ген).
2. Інколи ці синдроми можуть бути зумовлені не тільки хромосомною аберацією, але і генними мутаціями зазначеного гена. Наприклад, ретино- бластома може бути зумовлена делецією ділянки довгого плеча 13-ї хромосоми (q14) або точковою мутацією зазначеного гена.
3. Причиною розвитку деяких синдромів може бути не тільки мікроделеція, але й однобатьківська дисомія та порушення геномного імпринтингу (синдроми Ангельмана і Прадера — Віллі).
4. Зустрічаються рідко (у більшості випадків 1:50 000—1: 100 000 у новонароджених).
5. Для діагностики використовують Молекулярно-Цитогенетичні Методи (FISH-метод). Звичайне каріотипування виявляється неефективним.
Синдром Ангельмана (синдром «щасливої ляльки»)
Цей синдром вперше описав H. Angelman (1965).
Мінімальні діагностичні ознаки: тяжка розумова відсталість, груба затримка мовного розвитку, судоми, характерна хода, немотивований сміх.
Частота в популяції 1:50 000.
Синдром обумовлений мікроделецією ділянки довгого плеча 15-ї хромосоми (q11-q13) материнського походження (рис. 5.20). Він може бути також наслідком уніпарентної дисомії (успадкування двох хромосом 15 від батька, тобто материнські гени відсутні). У розвитку клініки має значення Геномний імпринтинг.
Таблиця 5.7. Мікроцитогенетичні синдроми
|
Назва синдрому або хвороби |
Залучена ділянка хромосоми (делеція або дуплікація) |
Основні симптоми |
|
Мікроделеційні синдроми |
||
|
Ретинобластома |
13q14.1-q14.2 |
Пухлина сітківки (одно- або двостороння) в дитячому віці |
|
Синдром Ді Джорджі |
22q11.21 |
Судоми (гіпокальціємічні), аплазія або гіпоплазія тимуса, дизморфії лицьового черепа, вади серця |
|
Синдром Ангельмана |
15q11-q13 у хромосомі від матері |
Незвичайне обличчя, атаксія, гіпотонія, Епілепсія, пароксизми сміху, мікроцефалія, відсутність мови |
|
Синдром Прадера—Віллі |
15q11-q13 у хромосомі від батька |
Ожиріння тулуба і проксимальних відділів кінцівок, дизморфії лицьового черепа, гіпотонія, гіпогонадизм, розумова відсталість, маленькі кисті і стопи |
|
11 р 13 |
Нефробластома |
|
|
Мікродуплікаційні синдроми |
||
|
Синдром Беквіта—Відеманна |
11 р 15 |
Грижа пупкового канатика, макроглосія, гігантизм, гіпоглікемія, мікроцефалія, вроджені вади внутрішніх органів |
Class="center">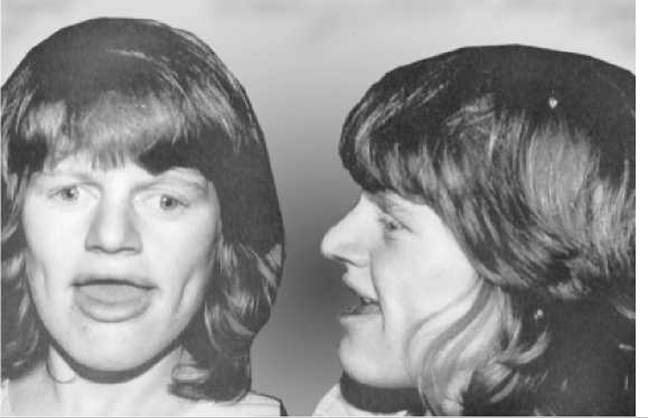
Рис. 5.20. Синдром Ангельмана (подовжене обличчя, страбізм, макростомія, гримаса посмішки)
Каріотип при делеційній формі: 46,ХХ,dеl 15q- або 46,XY,del 15q-.
Характерні мікробрахіцефалія, подовжене обличчя, макростомія. У 100 % випадків відмічаються затримка психомоторного розвитку, глибока розумова відсталість, відставання мовного розвитку. Характерні атаксія, дивна хода, що нагадує рухи механічної ляльки, легко провоковані або спонтанні напади сміху (звідси назва — синдром «щасливої ляльки»). Хворі часто висолоплюють Язик. Тривалість життя не змінена.
Синдром Прадера — Віллі
Цей синдром вперше описали A. Prader і H. Willi (1956).
Мінімальні діагностичні ознаки: м’язова гіпотонія, гіпогонадизм, ожиріння, розумова відсталість, маленькі кисті і стопи.
Частота в популяції 1:25 000-1:50 000.
Синдром обумовлений мікроделецією ділянки довгого плеча 15-ї хромосоми (q11-q13) батьківського походження (рис. 5.21). Він може бути також наслідком уніпарентної дисомії (успадкування двох хромосом 15 від матері, тобто батьківські гени відсутні). У розвитку клініки має значення геномний імпринтинг.
Каріотип при делеційній формі: 46,ХХ,dеl 15q- або 46,XY,del 15q-.
Розрізняють дві фази синдрому (рис. 5.22). У дітей раннього віку (перша фаза) діагностується синдром в’ялої дитини (виражена м’язова гіпотонія, гіпорефлексія).
Друга фаза настає через кілька тижнів або місяців. З’являється поліфагія, хворі постійно відчувають голод. Розвивається ожиріння. Спостерігається гіпогонадизм (гіпоплазія статевого члена і мошонки, крипторхізм у хлопчиків, у дівчаток — гіпоплазія статевих губ, в 50 % випадків — гіпоплазія матки).

Рис. 5.21. Делеція довгого плеча 15-ї хромосоми при синдромі Прадера — Віллі (делеція відмічена стрілкою)
У хворих мікроцефалія, маленькі кисті і стопи (акромікрія).
Характерна розумова відсталість.

Рис. 5.22. Синдром Прадера — Віллі (ожиріння, маленькі кисті і стопи)
Последнее обновление: 05/02/2024
Редакционная и учебная адаптация: Данный материал сведен на основе первоисточника/оригинального текста. Команда проекта осуществила редакционную обзорную обработку, исправление технических неточностей, структурирование разделов и адаптацию содержания к учебному формату.
Что было обработано:
- устранение форматных дефектов (OCR-ошибки, разрывы структуры, дефектные символы);
- редакционное упорядочивание содержания;
- унификация терминов в соответствии с академическими источниками;
- проверка соответствия фактических утверждений текста первоисточнику.
Все упоминания об авторе, годе издания и происхождении первичного текста сохранены в соответствии с источником.