Медична генетика - В. М. Запорожан 2005
Основи онкогенетики
Мішені дії генів, які беруть участь у канцерогенезі
Супресори пухлинного росту
Продукти цих генів пригнічують проліферацію клітин. Вони кодують:
1. Інгібітори протоонкогенів — компонентів сигнальних шляхів: NF1 (інгібітор білка RAS); p16 (інгібітор комплексу циклін D-Cdk4); pRb (інгібітор транскрипційних факторів).
2. Рецептори антимітогенних факторів (ТФRß-R).
3. Адаптерні білки, що передають сигнал від цих факторів (SMAD2і SMAD3).
4. Активатор антимітогенного гена (SMAD4).
5. Гени, які сприяють апоптозу (p53, E-кадгерину, WT1 — у хромосомі 11).
Одним із найважливіших генів-супресорів є ген р53 (17р 13.1), який виконує центральну роль у запуску програми апоптозу в генетично змінених клітинах, зокрема в клітинах, що піддалися пухлинній трансформації. Якщо в клітині з’являються пошкодження ДНК, порушення розходження хромосом у мітозі, руйнування мікротрубочок тощо, ген р53 активується. Він затримує мітотичний цикл на тій чи іншій стадії до виправлення цих пошкоджень. При неможливості репарації ген зупиняє поділ клітини (Клітина вступає в процес клітинного Старіння) або (при потенційній небезпеці пошкодженої клітини для її оточення) запускає програму апоптозу. У зв’язку з такими важливими функціями ген р53 дістав назву «вартового (захисника, опікуна) геному».
Мутації гена можуть успадковуватися і призводити до появи синдрому Лі—Фраумені. Це рідкісний синдром сімейних множинних первинних пухлин. У носіїв гена в ранньому віці розвиваються пухлини багатьох органів (саркоми, остеосаркоми, рак молочної залози, мозку, кори надниркових залоз, товстої кишки, лейкемії). На рис. 8.3 подано родовід сім’ї з синдромом Лі— Фраумені. Пенетрантність гена висока. До віку 70 років у 90 % носіїв мутантного гена розвиваються злоякісні пухлини.
Соматичні мутації генар53 виявлено приблизно в 50 % усіх пухлин у людини.
Мутаціям генар53 належить важлива роль у забезпеченні множинної лікарської стійкості злоякісних пухлин.
Class="center">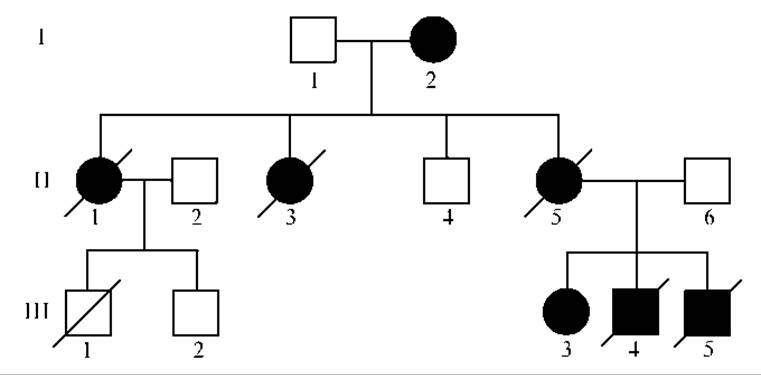
Рис. 8.3. Родовід сім’ї з синдромом Лі — Фраумені:
I, 2 — двобічній рак молочної залози, діагностований у 40 років; II, 1 — пухлина мозку в 35 років; II, 3 — Саркома в 19 років і рак молочної залози в 33 роки; II, 5 — рак молочної залози в 32 роки; III, 3 — остеосаркома в 8 років; III, 4 — лейкемія в 2 роки; III, 5 — саркома в 3 роки
Мутантні гени-супресори рецесивні, тому для зміни фенотипу необхідна мутація двох генів. Вони можуть успадковуватися та зумовлювати велику кількість спадкових форм пухлин (табл. 8.3).
Класичним прикладом пухлини, зумовленої мутацією гена-супресора, є ретинобластома (рис. 8.4). Ген ретинобластоми Rbl знаходиться в 13-й хромосомі (13q14.1-q14.2). Пухлина в 60 % випадків є спорадичною з ураженням одного ока. У 40 %
випадків ретинобластома успадковується і при цьому вражаються обидва ока. Мутації генів-супресорів рецесивні. Якщо дитина успадковує мутантний ген від одного з батьків, то вона стає гетерозиготною. Нормальний домінантний ген здатний забезпечити нормальну функцію. Яким же чином відбувається гомозиготизація у разі успадкування одного рецесивного мутантного гена-супресора?
Таблиця 8.3. Спадкові пухлини і онкогенетичні синдроми (переважно зумовлені мутацією генів-супресорів)
|
Захворювання |
Основні види пухлин |
Ген (локалізація) |
|
Спадковий рак молочної залози |
Карциноми молочної залози в ранньому віці, часто двобічні, пухлини яєчників |
BRCA1 17q BRCA2 13q р53 (рідко) 17р АТМ (рідко) 11q |
|
Спадковий поліпоз товстої кишки (синдром Лінча) |
Множинні поліпи товстої кишки, схильність до злоякісного переродження |
АРС 5q |
|
Спадковий неполіпозний Рак товстої кишки |
Множинні карциноми товстої кишки, часто в поєднанні з пухлинами іншої локалізації |
MSH2 2p MLH1 3p PMS1 (рідше) 2q PMS2 (рідше) 7p |
|
Синдром Лі—Фраумені |
Саркоми, лейкози, пухлини молочної залози, мозку та інших органів |
р53 17p |
|
Синдром Хіппеля— Ліндау |
Двобічні Пухлини нирок, ураження головного мозку |
VHL 3p |
|
Ретинобластома |
Двобічні пухлини сітківки, саркоми |
RB1 13q |
|
Множинна ендокринна неоплазія I типу |
Ураження гіпофіза, паращитоподібних залоз, підшлункової залози тощо |
MEN1 11q |
|
Множинна ендокринна неоплазія II типу |
Ураження щитоподібної залози, часто в поєднанні з пухлинами інших ендокринних органів |
RET (онкоген) 10q |
|
Синдром Горліна |
Множинні базаліоми, рідше пухлини мозку |
PTCH 9q |
|
Білатеральне ураження нирок |
WT1 11p |
|
|
Нейрофіброматоз I типу (хвороба Реклінгаузена) |
Нейрофібросаркоми, гліоми, феохромоцитоми, лейкоз |
NF1 17q |
|
Нейрофіброматоз II типу |
Менінгіоми, двобічне ураження слухового нерва |
NF2 22q |
|
Сімейна меланома |
Множинні меланоми |
CDK4 12q |
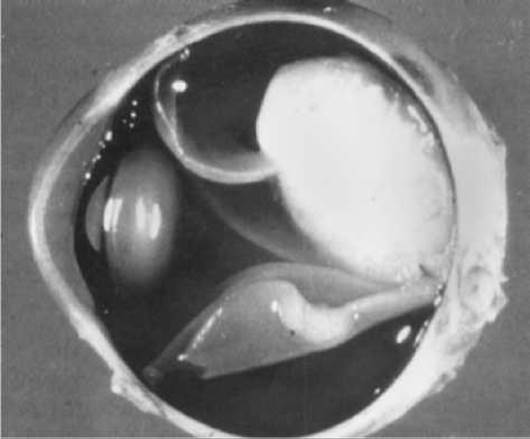
Рис. 8.4. Ретинобластома (злоякісна пухлина сітківки ока)
У 1971 р. Knudson запропонував гіпотезу, що пояснює це явище. Згідно з цією гіпотезою для розвитку пухлини необхідна інактивація двох генів-супресорів. При спадковій формі хвороби перша мутація успадковується від батьків, друга виникає в результаті соматичної мутації в сітківці ока. Таким чином, у більшості гетерозигот до генеративної мутації додається соматична мутація і відбувається гомозиготизація, вірогідність якої надзвичайно висока (у разі ретинобластоми — 90 %). Це свідчить про те, що наявність одного мутантного гена-супресора підвищує вірогідність мутації іншого гена. У 10 % гетерозиготних носіїв пухлина не розвивається, але вони все одно передають мутантний ген 50 % своїх нащадків. Таким чином, ретинобластома успадковується як автосомно-домінантна ознака з пенетрантністю 90 %. При спорадичній ретинобластомі обидві мутації відбуваються в соматичних клітинах.
Гіпотеза Кнудсена дістала назву гіпотези двох-ударного механізму гомозиготизації.
Сьогодні розкриті різні механізми гомозиготизації — генетичні й епігенетичні.
1. Генетичні механізми:
— втрата цілої Хромосоми з нормальним домінантним Геном;
— делеція нормального алеля;
— точкова мутація, що інактивує ген-супресор;
— мітотична рекомбінація, що може призводити до потрапляння двох хроматид із геном ретинобластоми в клітини.
2. Епігенетичні механізми — метилування промоторів генів-супресорів, що призводить до їхньої інактивації.
Сучасні молекулярно-генетичні Методи дослідження дозволили виявити всі описані механізми гомозиготизації.
Последнее обновление: 05/02/2024
Редакционная и учебная адаптация: Данный материал сведен на основе первоисточника/оригинального текста. Команда проекта осуществила редакционную обзорную обработку, исправление технических неточностей, структурирование разделов и адаптацию содержания к учебному формату.
Что было обработано:
- устранение форматных дефектов (OCR-ошибки, разрывы структуры, дефектные символы);
- редакционное упорядочивание содержания;
- унификация терминов в соответствии с академическими источниками;
- проверка соответствия фактических утверждений текста первоисточнику.
Все упоминания об авторе, годе издания и происхождении первичного текста сохранены в соответствии с источником.